蛋白质组测量蛋白丰度,磷酸化蛋白质组测量富集后的磷酸肽及其修饰位点信号。同一批样本的两类数据可比较位点与母体蛋白的变化,分析哪些响应伴随蛋白整体改变,哪些表现为相对磷酸化变化,并据此研究疾病、药物或遗传干预涉及的信号过程。
易算生物提供临床组织、细胞处理及动物模型的配对蛋白组与磷酸化组检测和定制分析。全蛋白定量描述母体蛋白丰度,位点统计确定修饰变化的位置、方向和幅度,已知底物集合用于推断上游激酶状态。项目可按病理或临床分组比较信号差异,也可按药物剂量和处理时间分析响应,筛选需要独立验证的蛋白、位点及激酶。
适用研究场景
疾病组织比较适合研究病灶与参照组织、不同病理亚型或分期的信号差异;药物与遗传干预研究可比较处理与对照、敏感与耐受状态,并结合剂量或时间观察响应;动物与细胞机制项目可以将蛋白组、磷酸化组和功能表型配对,用于选择关键通路及后续验证位点。对于已有蛋白组数据的项目,可根据样本对应关系、检测覆盖及保存材料评估补充磷酸化组的研究范围。
服务特色
配对测量全蛋白与磷酸化组,可以比较修饰位点变化及其母体蛋白丰度变化。母体蛋白是承载该修饰位点的蛋白;位点结果同时报告观测效应和母体蛋白调整后的相对效应,区分蛋白整体变化与相对磷酸化变化。
单个位点差异使用定位明确的位点定量,功能集合分析比较一组相关成员,激酶推断汇总已知底物位点的连续变化。报告同时提供底物覆盖及数据库来源,使激酶得分可以追溯到实测位点;对应的母体蛋白结果用于判断这些位点是否伴随蛋白整体丰度改变。
易算生物分析示例
易算生物分析示例
分析项目
双组学鉴定 位点信息与数据分布
- 双组学鉴定数量:分别统计蛋白、肽段、磷酸化蛋白、磷酸肽和位点数量,按样本及分组展示鉴定深度,并比较两组学的共同蛋白。
- 位点定位与母体映射:整理修饰氨基酸、蛋白位置、侧翼序列、定位置信度及肽段多修饰形态,输出位点与母体蛋白对应表。
- 定量覆盖与丰度分布:分别展示蛋白层和位点层的检出比例、缺失分布、丰度曲线及重复性,形成与主要比较对应的定量矩阵。
- 整体降维与样本热图:分别在蛋白和磷酸化层开展主成分分析、样本距离及高变特征热图,展示分组结构和患者内样本关系。
蛋白 位点与多组差异
- 全蛋白差异分析:按独立分组、配对或多因素设计比较母体蛋白丰度,输出蛋白效应、置信区间、校正结果和火山图。
- 磷酸化位点观测差异:以定位明确的修饰位点为分析单位建立比较模型,输出位点效应与统计结果,并保留同一蛋白的多位点变化。
- 多组比较与差异合并:汇总各处理、剂量或临床分组中的蛋白及位点差异,以并列效应图、和弦图和共有特有集合呈现变化模式。
- 候选表达与时间趋势:展示重点蛋白、位点的样本分布和患者配对变化;有多时间点或剂量数据时,进一步进行趋势聚类及响应比较。
母体蛋白背景与相对磷酸化变化
- 蛋白与位点配对覆盖:在共同样本中对应位点和母体蛋白,统计具备两层定量的样本及位点集合,形成相对磷酸化分析输入。
- 母体蛋白调整分析:结合配对蛋白丰度估计位点的相对变化,并列输出观测效应、调整后效应、置信区间与多重比较结果。
- 蛋白与位点变化分类:按母体蛋白和位点同向、反向及单层变化组织候选,以双层效应散点图和多位点热图描述变化层级。
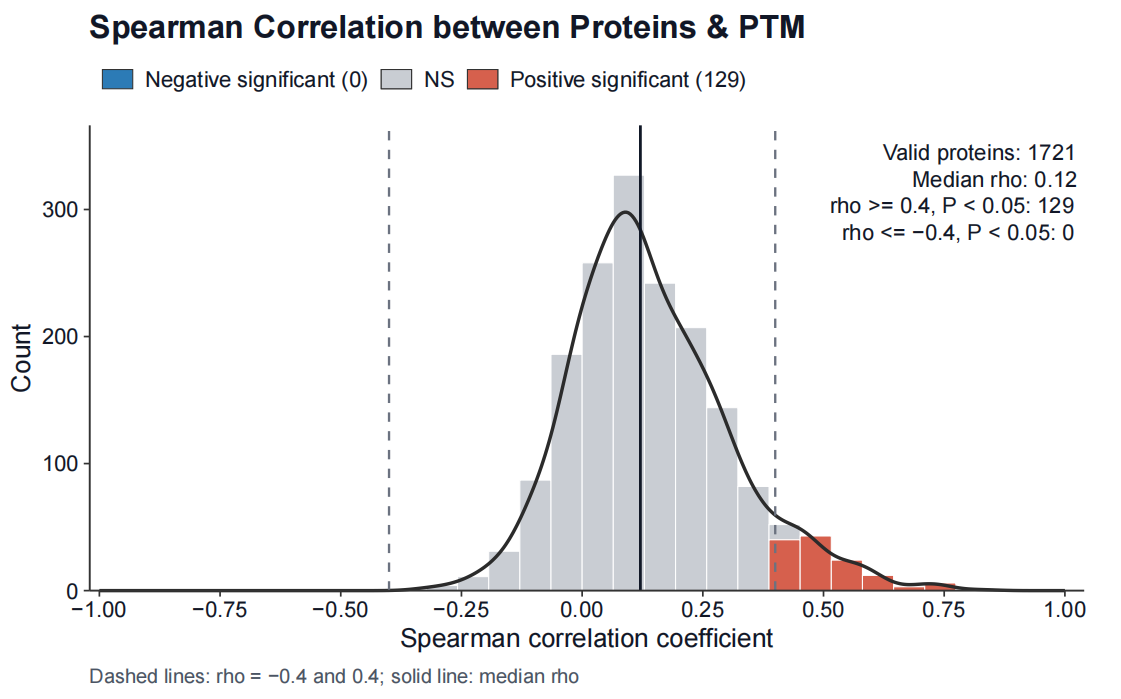
- 蛋白与修饰丰度关联:在对应样本中估计位点与母体蛋白的Spearman相关,展示相关系数分布及重点组合散点图,描述两层共同变化。
功能富集 蛋白集合与修饰签名
- GO与KEGG功能富集:分别分析差异母体蛋白及差异位点对应的蛋白集合,整理全部、上升和下降成员涉及的功能与校正统计结果。
- 蛋白GSEA与位点PTM-SEA:蛋白层按连续统计量开展GSEA,位点层利用PTMsigDB的激酶、通路、扰动或疾病签名输出富集及核心成员。
- 单样本集合评分:分别计算蛋白ssGSEA和位点ssPTM-SEA分数,展示样本层功能或修饰签名矩阵,并比较分组及候选集合的分布。
- GRSA功能集合统计:按蛋白或位点的明确成员关系汇总连续统计信号,采用方向型或混合型分析,输出ReporterScore、成员分布及功能网络。
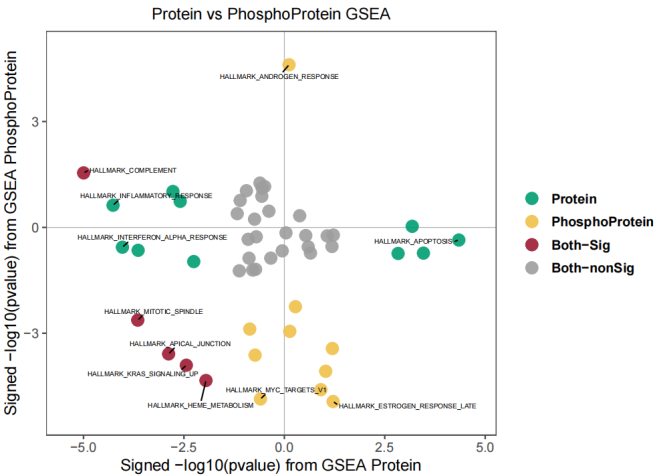
- 双组学集合效应比较:匹配两层可对应的功能集合,以GSEA象限图、功能方向分布和效应矩阵展示共同响应与层间差异。
激酶推断与底物变化
- 激酶底物集合匹配:按蛋白位置或侧翼序列对应已知激酶底物资源,统计各激酶测得的底物位点及样本覆盖,形成推断使用的集合。
- KSEA与激酶签名推断:以连续位点统计量或丰度矩阵开展KSEA及相关PTM签名分析,输出激酶推断分数、方向、底物数和统计结果。
- 激酶家族与激酶树:将优先激酶对应到家族和激酶树位置,以条形图及树图展示推断方向与强度,概括不同激酶家族的响应分布。
- 关键激酶底物展示:整理重点激酶对应的实际观测位点,以底物气泡图、表达热图及对应关系表呈现其效应方向与分布。
通路成员与双组学网络
- 跨比较功能汇总:比较不同处理或临床分组中富集功能的共同与特有部分,输出功能并集表、Venn或UpSet图及主要成员。
- 功能聚类与分子网络:依据功能间成员重叠组织主题,并以功能分子网络、和弦图和热图展示蛋白或位点对应蛋白的变化。
- 双组学功能模块PPI:在同一功能模块中区分全蛋白和磷酸化对应蛋白的覆盖,叠加STRING关联,输出节点、连接及两层成员网络。
- 通路位置与变化映射:将母体蛋白及相关位点结果对应到KEGG或选定信号通路,展示成员位置、丰度效应及重点修饰信息。
共表达 分子分型与临床关联
- 共表达模块与核心成员:在样本覆盖适合时分别构建蛋白或位点共变模块,输出模块树、样本分数、功能注释及核心成员网络。
- 样本一致性聚类:依据蛋白或位点模式探索患者亚群,通过重采样评估分型稳定性,并展示亚群分子特征及临床组成。
- 模块与临床表型关联:估计蛋白、位点、集合分数或模块与病理、疗效及连续指标的关系,提供分组和协变量调整后的结果。
- 双组学共同因子:在匹配样本中采用MOFA等方法概括两层共同变化,输出因子方差解释、样本得分和高权重特征及其临床关联。
药物响应与候选分析
- 处理与功能响应整合:结合处理组、剂量或时间项,比较候选位点、激酶推断和功能表型的对应变化,整理即时、持续或阶段性响应。
- 药物靶标与蛋白类型注释:将重点蛋白、激酶及位点对应蛋白连接DGIdb或HPA注释,输出已知药物关系、蛋白类型和表达图。
- 验证候选与测量对象:综合位点定位、双层效应和底物变化,分别整理总蛋白、磷酸化位点及激酶候选,匹配靶向检测和功能实验。
配对样本与双组学质量评估
按患者或实验单位匹配全蛋白、磷酸化样本与批次,分别评价鉴定数量、定量覆盖、缺失、丰度分布和重复性。磷酸化结果保留肽段序列、修饰位置和定位置信度,同一蛋白的不同位点分别统计;同一位点由多条肽段支持时,依据其定位和定量关系确定汇总方式。
蛋白与磷酸化位点差异
针对病例对照、患者内配对、多组处理或时间序列分别建立比较模型,在蛋白层和修饰位点层报告效应量、区间及多重检验结果。重点位点同时展示各样本定量、组间方向与母体蛋白信息,多位点蛋白按位点保留差异模式。药物处理项目可以加入剂量或时间项,识别即时、持续和阶段性变化。
母体蛋白与相对磷酸化变化
在同一样本、映射明确且具有母体蛋白定量的位点上,比较调整前后的效应。结果分别呈现位点与蛋白同向改变、蛋白相对稳定而位点改变、两者方向不同等模式,并列出定位置信度及母体蛋白覆盖。调整后效应描述磷酸化信号相对于母体蛋白丰度的变化;修饰占有率的测定还需要相应修饰与未修饰形式的定量。
磷酸化功能集合与通路响应
将位点映射到已知修饰功能集合、信号通路和蛋白结构区域,结合项目的可测位点背景分析富集与整体响应。对于只有蛋白级注释的集合,在蛋白层解释功能组成;对于有明确位点成员的集合,在修饰位点层解释变化。通过蛋白与位点效应对照图、功能矩阵及代表性成员分布,区分表达背景与磷酸化响应对通路解释的贡献。
激酶活性推断与底物证据
根据激酶—底物资源及本项目测得的底物位点,采用适合数据结构的集合统计或富集方法推断上游激酶状态,报告推断分数、有效底物数量与方向一致性。主要分析可使用完成常规预处理、保留连续信息的位点统计量或丰度矩阵;存在明确研究需要时,再比较不同输入的结果稳定性。重点激酶同时提供已测底物位点列表及其变化方向。
分子亚群与临床表型
临床队列分别分析蛋白丰度与磷酸化模式的患者差异,比较分子亚群与病理类型、分期、疗效或结局的关系。联合分层使用共同样本,以各数据层的特征和重采样结果评价分层依据及稳定性,并在可用外部数据中复现。连续临床指标采用协变量调整的关联模型;多区域组织采用患者内统计结构,分别估计区域和患者差异。
药物响应与候选验证选择
剂量或时间响应分析筛选变化可重复、定位可靠且适合检测的位点,并与相应激酶底物得分和功能表型比较。位点可采用磷酸化特异抗体或靶向质谱复测,同时测量总蛋白;激酶催化状态采用酶活性评价,候选对表型的影响采用功能干预。报告按这些实验问题列出候选、处理条件、对照及检测指标。
需要提供的样本与资料
提供样本类型、分组、患者或实验单位、配对关系、病理区域、处理条件、剂量、时间和批次。临床样本另需病理诊断、主要终点及相关协变量;已有数据则提供蛋白和位点定量矩阵、数据库标识、肽段序列、位点定位信息以及搜库参数。采样、保存和处理过程应围绕磷酸化状态保存进行设计,起始量与富集配置结合样本基质和预实验确定。
已发表方法研究采用已知激酶扰动评价不同底物库和推断方法。相应结果有助于按研究对象、实测底物数量和验证目标选择分析方法;重点激酶的报告同时列出其已测底物及位点变化。
服务流程
先确定主要研究问题、配对样本和关键比较,随后安排全蛋白与磷酸化组的前处理、富集、采集和搜索。质量评估后分别完成蛋白层与位点层分析,继续开展母体蛋白关联、功能集合和激酶推断;临床或处理项目再加入对应的分层与响应分析。最终按研究目标整合重点候选、图表和实验验证建议。
交付内容
交付蛋白与位点定量表、样本质量报告、定位和映射结果、双组学差异、母体蛋白调整结果、功能集合及约定的激酶推断结果。重点蛋白、位点和激酶分别形成清单,并列出支持其选择的统计量及底物证据。报告附作图数据、分析参数和软件数据库版本,支持后续复测、实验设计与结果复核。
项目咨询:请提供研究问题、样本类型与数量、分组设计及相关病理、临床或配套组学资料。多组学与生信定制咨询:multiomics@omicsolution.com。
图文示例
图文为分析方法、公开数据再分析或研究示例。示例中的样本数量、效应和模型性能对应各自数据与分析条件,不代表其他项目的结果保证。服务用于科研;候选关系与预测结果不能替代机制验证、独立队列验证或临床诊断。
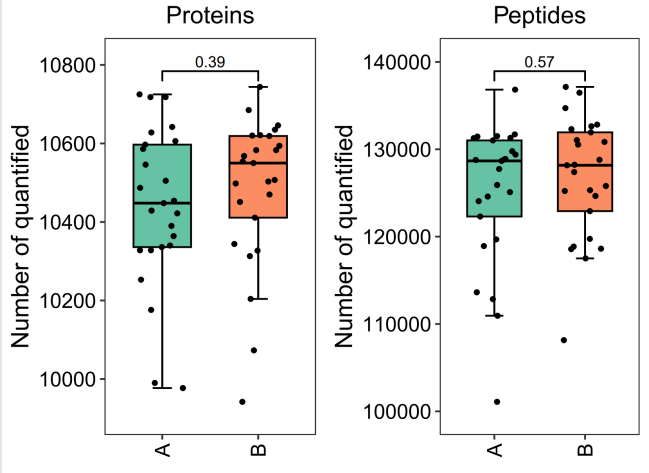
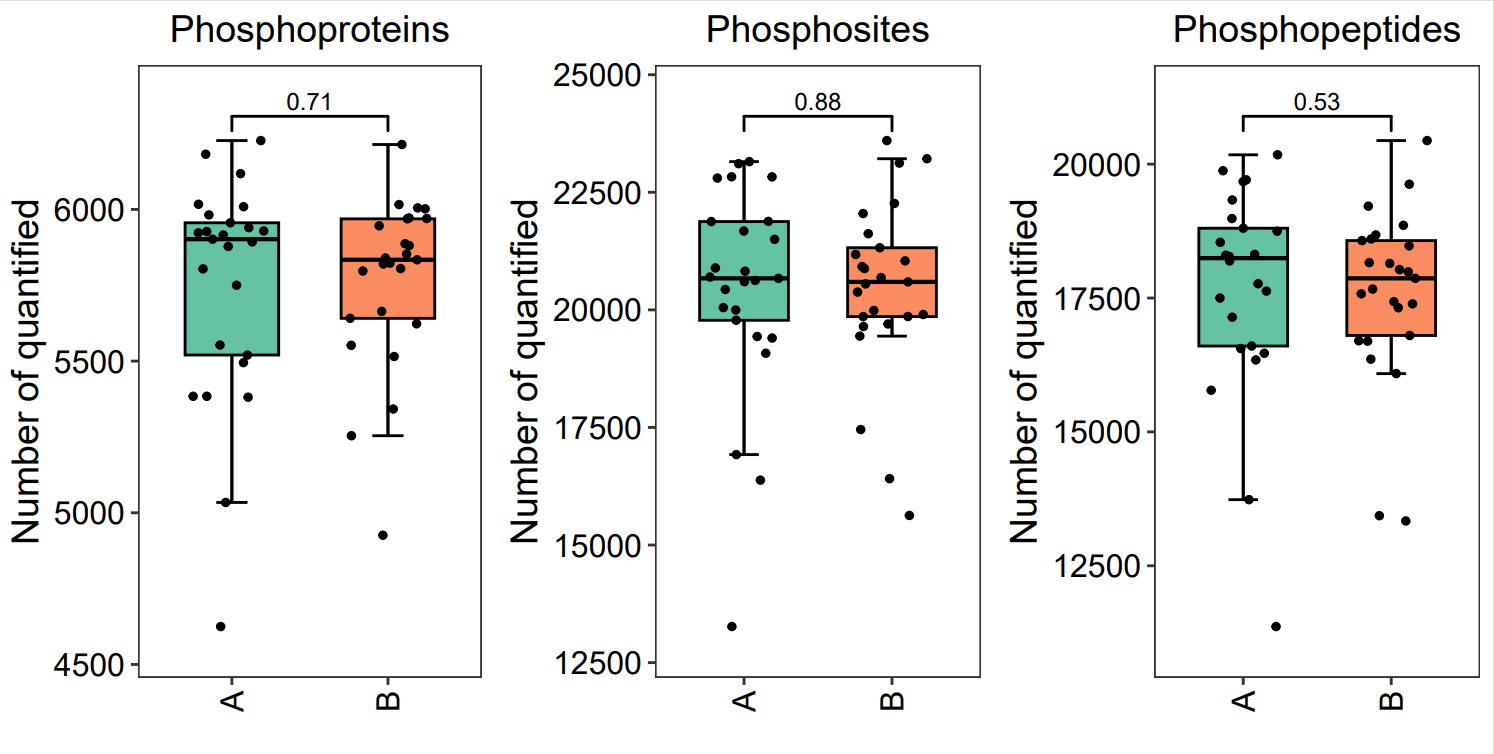
图3 分析展示 全蛋白组的样本覆盖
易算生物分析示例
每个样本的蛋白数和肽段数分别反映两个层面的检测覆盖,箱线与散点显示组内波动。蛋白数接近的样本也可能检出不同对象,因此母体蛋白调整需要进一步匹配蛋白标识、具体位点及对应样本中的定量信息。
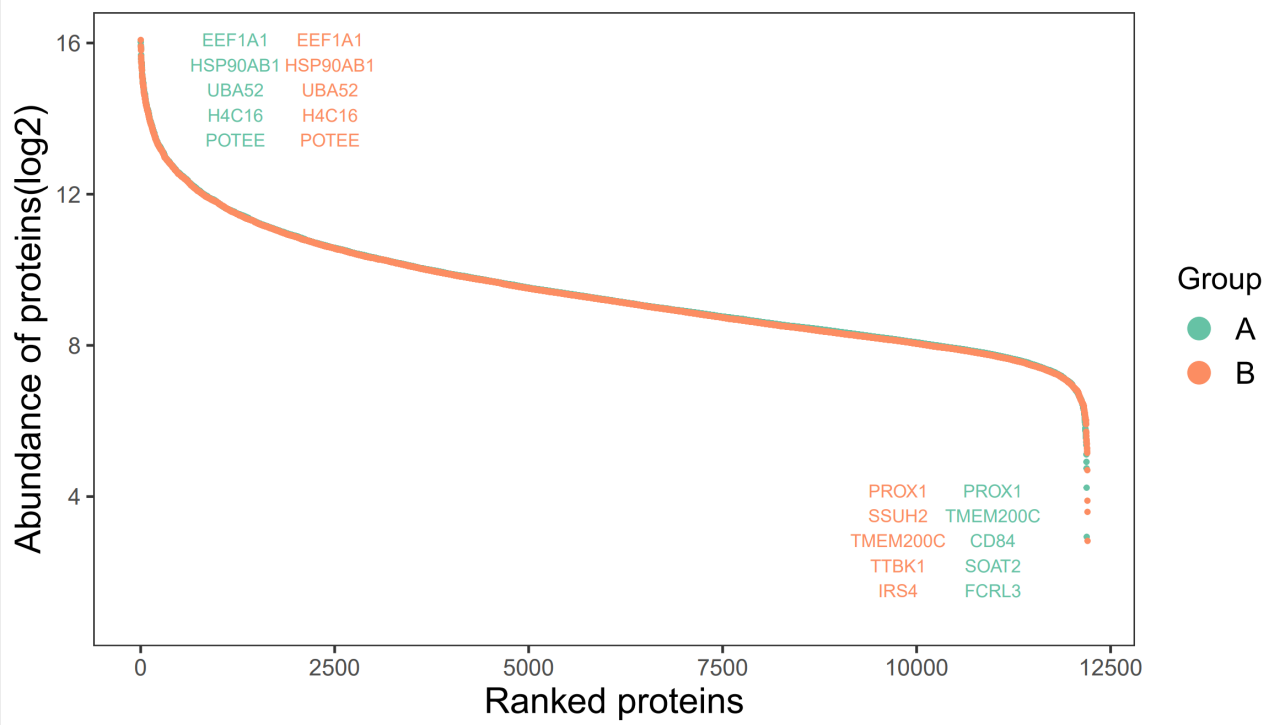
图4 分析展示 全蛋白组的丰度动态范围
易算生物分析示例
排序曲线展示信号跨越的丰度范围,以及高低丰度端的代表蛋白。母体蛋白用于位点调整时,采用对应样本中的实际定量值;低丰度端蛋白的检出与缺失情况决定其可参与调整的样本范围。
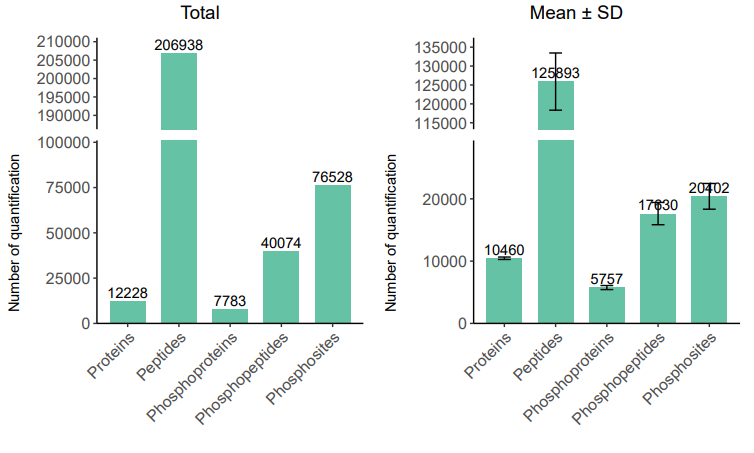
图5 分析展示 磷酸化检测的三个数量层级
易算生物分析示例
三种计数分别对应被检出的蛋白、修饰位置和磷酸肽。一种蛋白可含多个位点,同一位点也可由不同肽段支持;将三者并列,能够查看数量差异出现在哪个层级,并为后续蛋白功能汇总和位点差异分析分别确定覆盖范围。
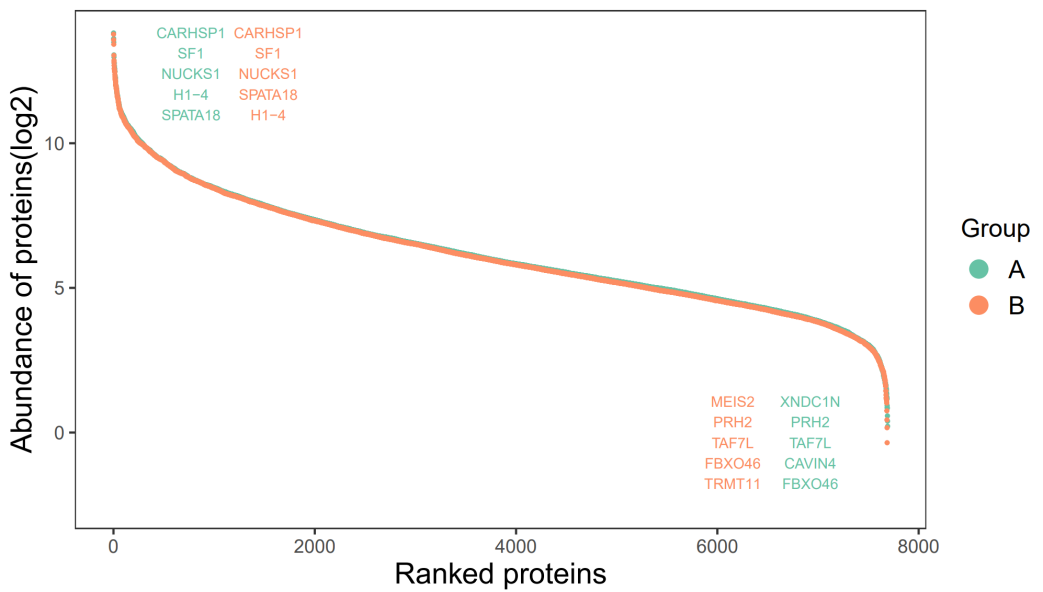
图6 分析展示 磷酸化蛋白信号的丰度分布
易算生物分析示例
曲线按磷酸化蛋白汇总信号排序,显示富集数据在蛋白对应层的动态范围和低丰度覆盖。该信号同时受所检出磷酸肽及位点组成影响,具体修饰响应在位点层展开;总蛋白丰度则由配对全蛋白组测量。
图7 分析展示 蛋白与磷酸化组的联合覆盖
易算生物分析示例
全项目总数与样本平均覆盖分别描述累计检测范围和单样本检测深度,蛋白、肽段与位点按各自单位计数。母体蛋白与位点的配对范围需进一步通过标识映射确定,报告分别提供两组学的覆盖结果。
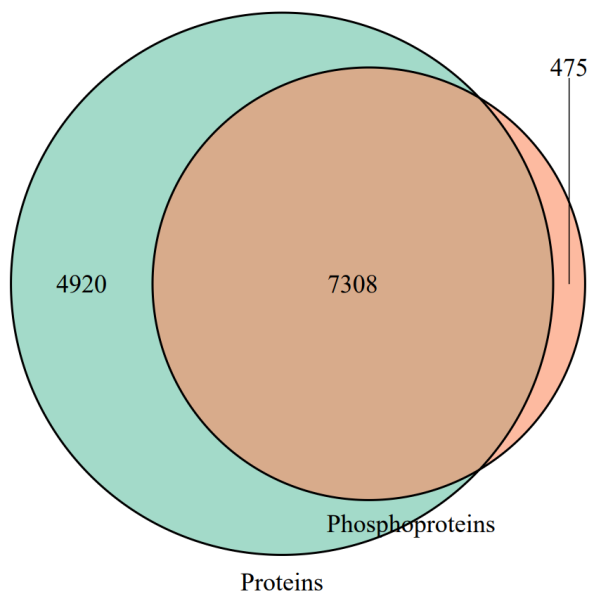
图8 分析展示 总蛋白与磷酸化蛋白的交集
易算生物分析示例
共有区域表示两种实验都检出的蛋白标识,适合继续连接具体修饰位点;两侧区域显示各自增加的蛋白覆盖。母体蛋白调整还需具备同一样本内的配对定量。各层特有对象保留在相应的差异和功能结果中,便于比较两类实验的检测范围。
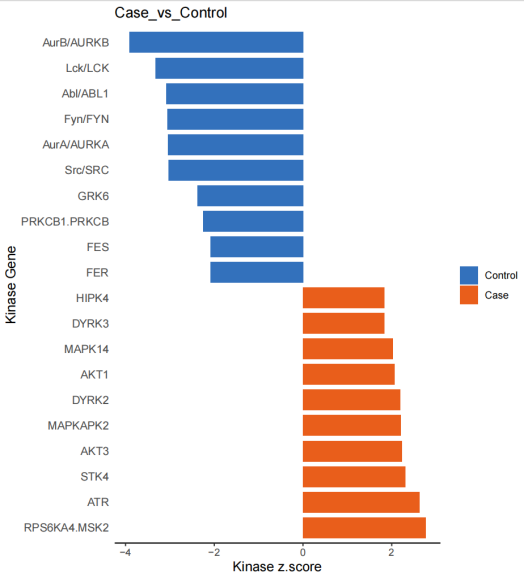
图9 分析展示 KSEA 激酶底物富集得分
易算生物分析示例
KSEA 的 z-score 汇总已知底物位点的变化方向,得分反映相对激酶状态的推断。解读某个激酶时,可展开其底物列表,查看得分由多少实测位点支持、位点是否同向,以及这些底物的母体蛋白是否同时改变。
图10 分析展示 候选激酶的家族位置
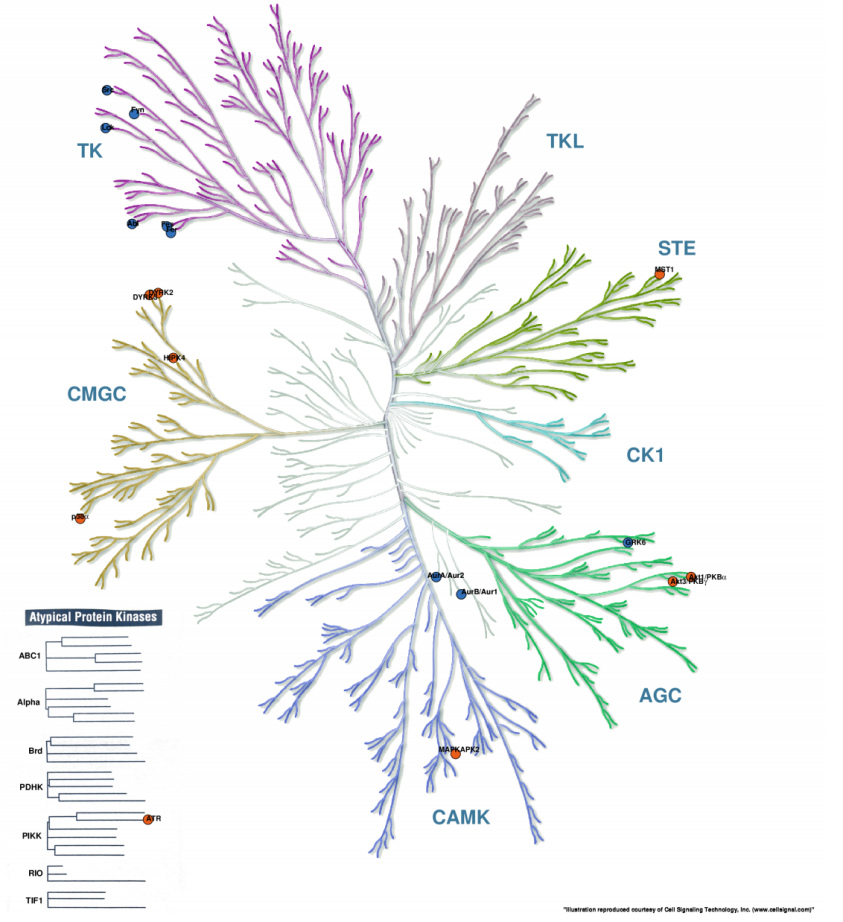
激酶家族树:Cell Signaling Technology;候选标记:生信分析展示。
家族树展示候选在 TK、AGC、CAMK 等分支中的位置。同一家族的候选可比较共享底物、已测蛋白及药物注释,分析多个推断得分是否受到同一组底物变化的影响。
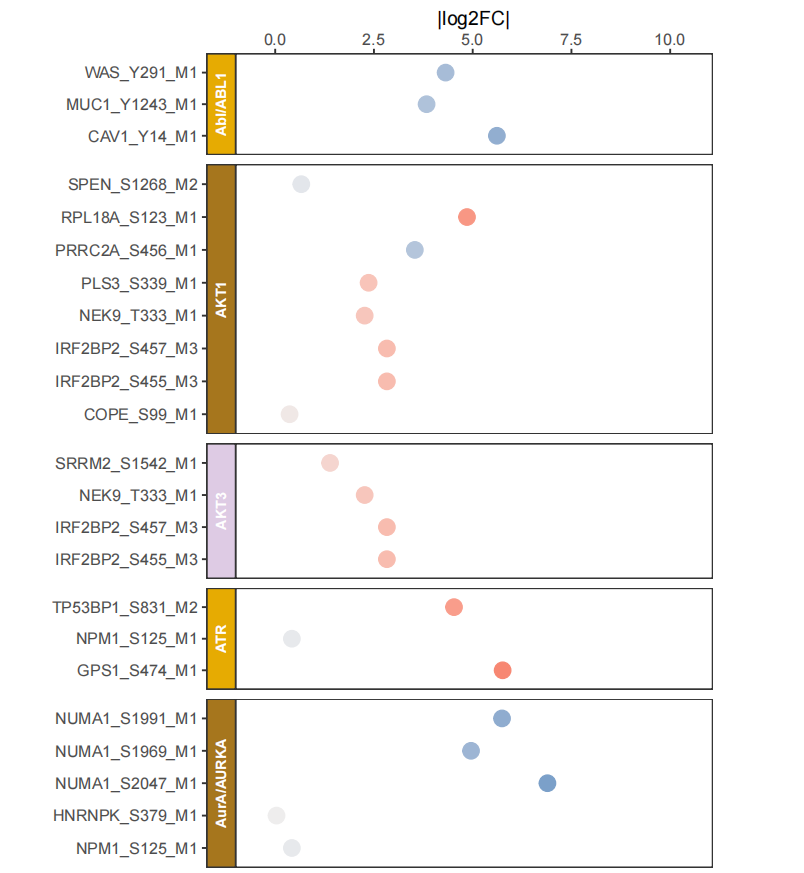
图11 分析展示 候选激酶的底物位点组成
易算生物分析示例
底物图把集合层的激酶得分展开为具体修饰位点,可查看不同底物是否同向变化、哪些位点效应较大,以及同一位点是否被多个激酶集合收录。结合母体蛋白及定位信息,可以选择适合磷酸化抗体或靶向质谱进一步检测的位点。
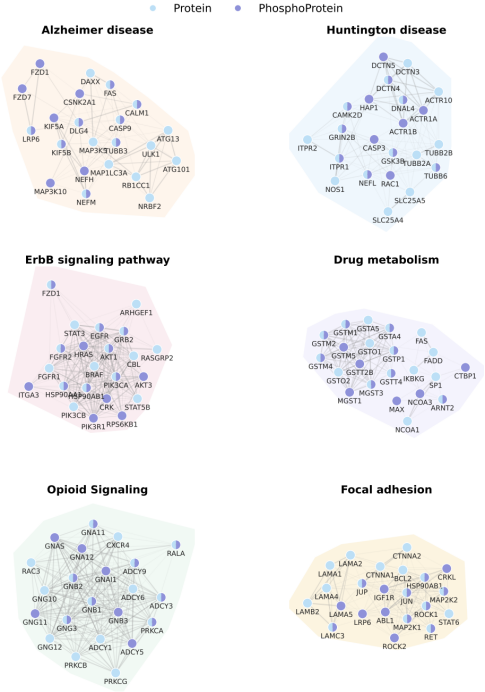
图12 分析展示 蛋白与磷酸化蛋白的功能网络
易算生物分析示例
网络显示同一功能模块分别被蛋白丰度结果和磷酸化结果覆盖的成员。两层共有蛋白可继续匹配具体修饰位点;单层成员则按其检测来源解释,用于比较同一功能过程中的蛋白丰度变化与修饰相关变化。
图13 分析展示 两个数据层的 GSEA 对应关系
易算生物分析示例
每个点对应两层共有的功能集合,所在象限表示富集方向相同或相反,坐标绝对值反映各层统计支持程度。蛋白或位点成员的效应可解释集合为何出现这种对应关系。
图14 分析展示 母体蛋白与修饰信号的相关分布
易算生物分析示例
直方图显示对应蛋白与磷酸化信号在样本间的相关程度。相关系数接近或远离零的对象,分别代表共同变化较弱或较强;结合具体位点及调整前后效应,可分析蛋白丰度背景与位点相对变化的关系。
图15 已发表方法示例 激酶活性推断与扰动基准
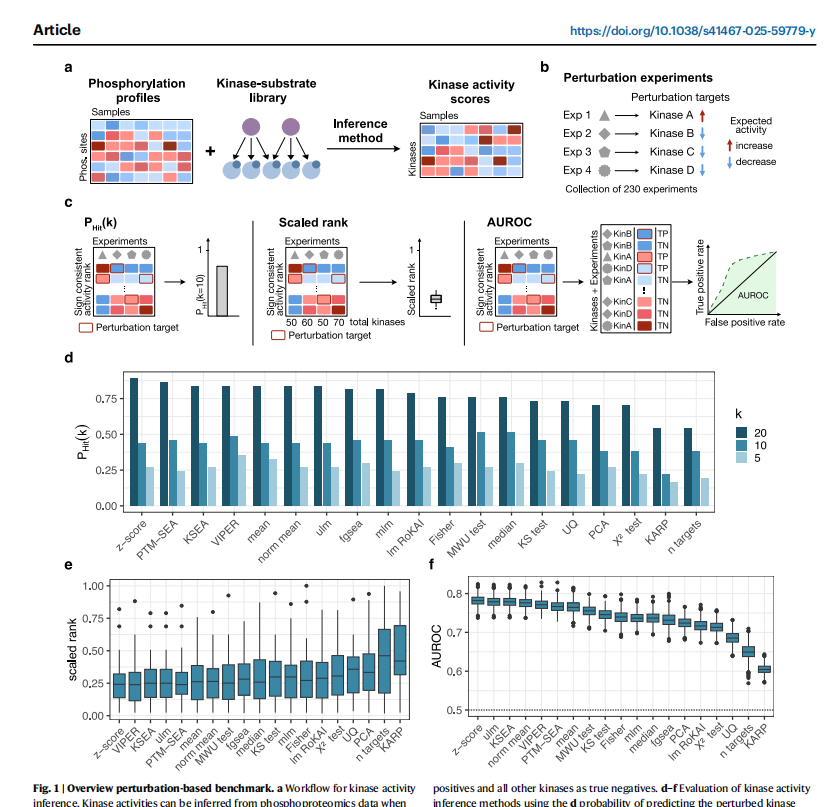
已知激酶扰动为推断方法提供可比较的评价对象,排名及 AUROC 展示不同方法识别这些扰动的表现。底物库覆盖和实验体系决定这一比较的适用范围,可据此选择与项目位点数据匹配的推断方法。
图16 已发表方法示例 母体蛋白调整与激酶推断
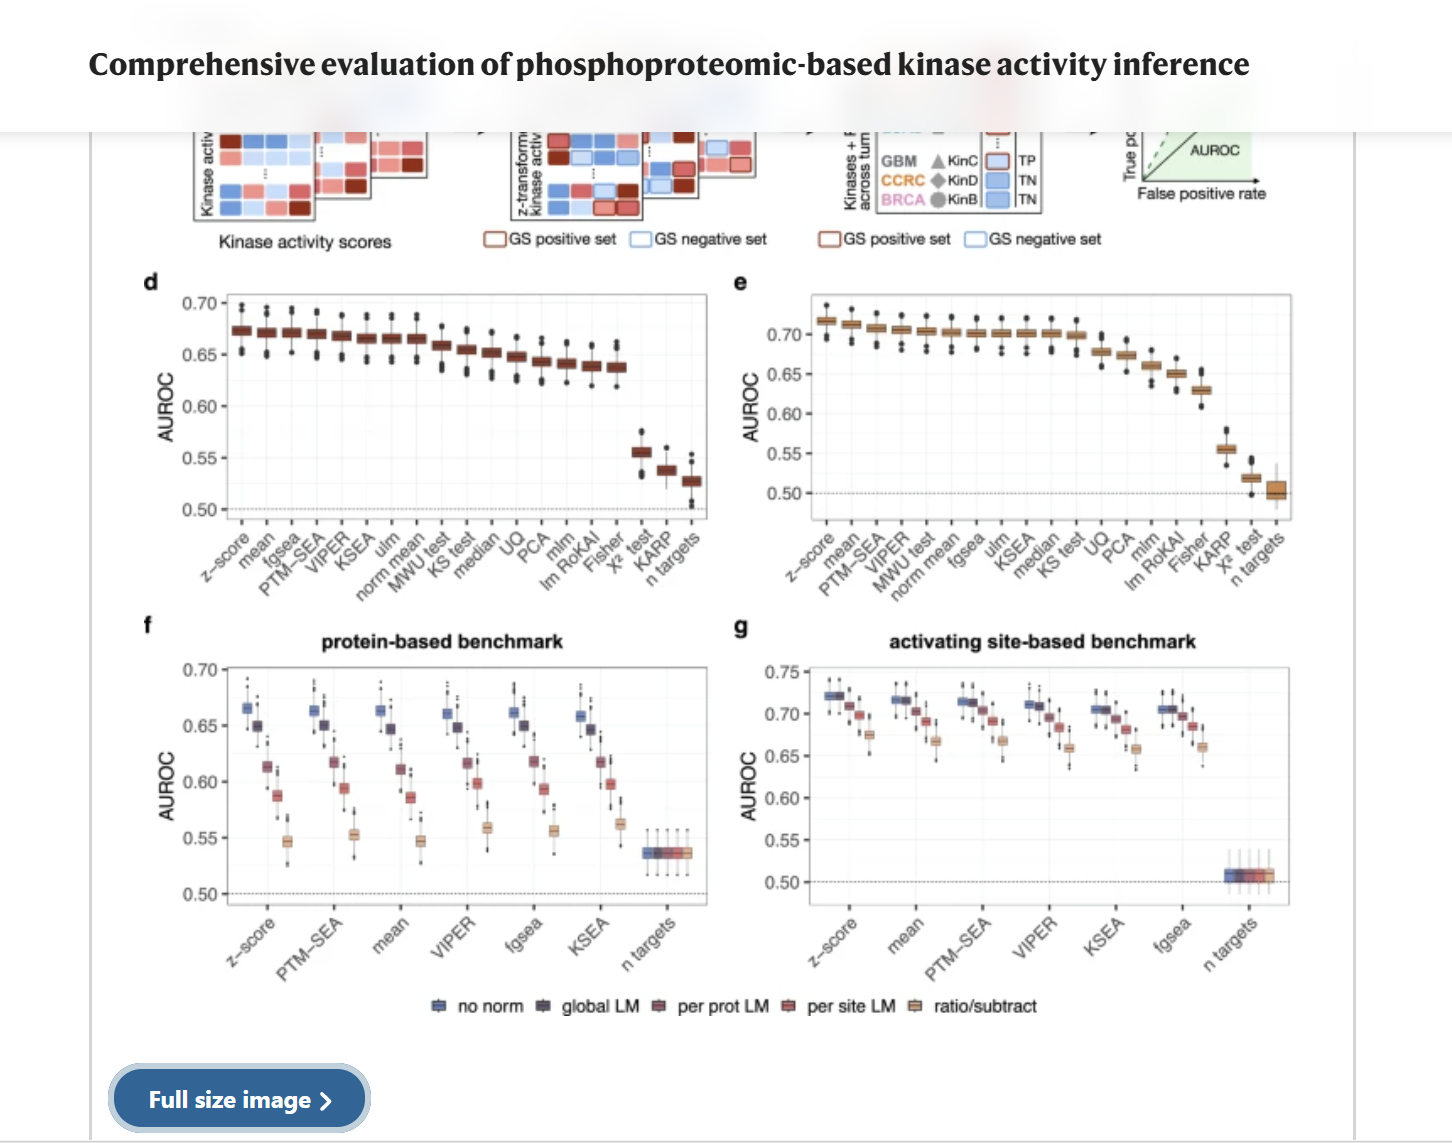
两类标签基准分别评价不同输入和推断方法,图中可比较未调整与各类母体蛋白调整方式的性能。位点相对效应和激酶集合推断采用各自对应的分析输入,并保留实测底物覆盖信息。
项目咨询
请提供研究问题、样本类型与数量、分组方式,以及已有的病理、临床、随访或配套组学资料。已有检测结果可附报告目录或数据字段说明。
邮件咨询 · multiomics@omicsolution.com